La FDA a autorisé le 18 novembre 2026 Infilbray (venglustat), développé par Sanofi, pour les manifestations neurologiques de la maladie de Gaucher de type 3. Un essai de 43 patients soutient cette décision ; l’évaluation européenne se poursuit.
Sanofi : un traitement inédit de la maladie de Gaucher de type 3 autorisé aux États-Unis
By
Last modified on 22 novembre 2026 4h09
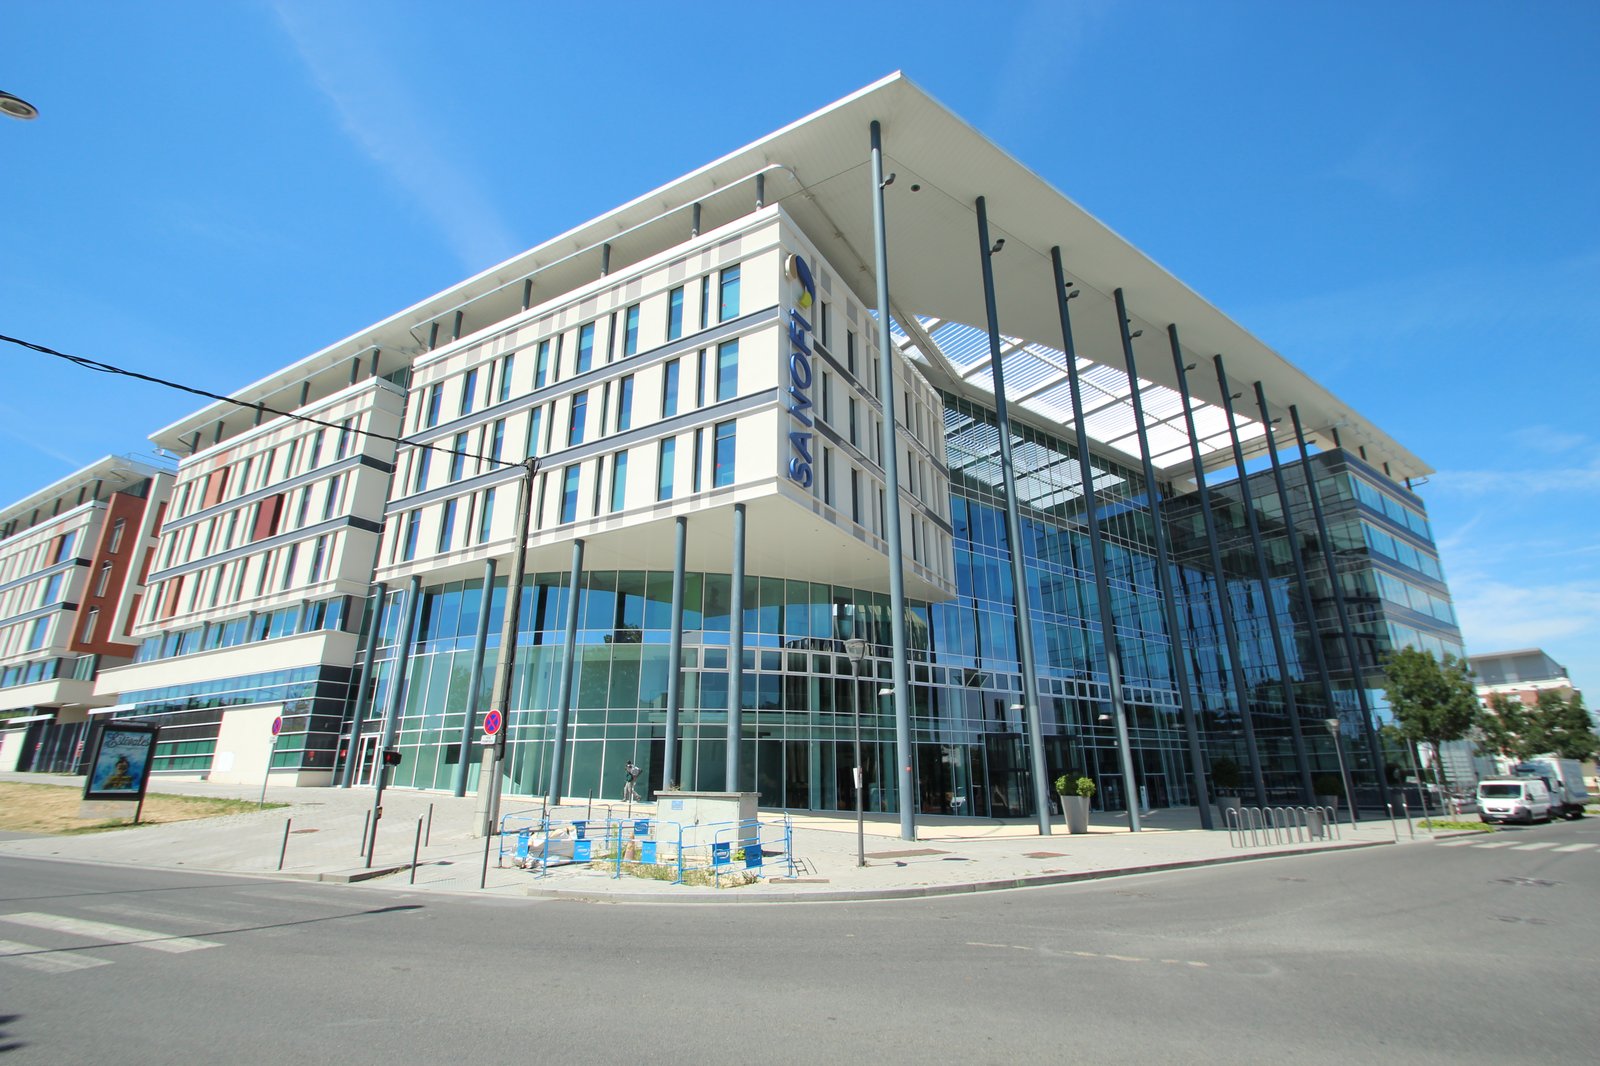
Pour les personnes atteintes de la maladie de Gaucher de type 3, traiter les atteintes neurologiques reste particulièrement difficile. Le 18 novembre 2026, l'Agence américaine des médicaments (FDA) a autorisé Infilbray (venglustat), un traitement oral de Sanofi, pour ces manifestations de la maladie rare. C'est la première autorisation américaine visant spécifiquement ses symptômes neurologiques, selon le communiqué publié par le groupe pharmaceutique. La liste officielle des nouveaux médicaments autorisés par la FDA confirme cette décision.
L'autorisation concerne les adultes et les patients pédiatriques pesant au moins 15 kg. Elle ne vaut pas autorisation en France : le médicament fait toujours l'objet d'une évaluation réglementaire dans l'Union européenne.
Un médicament destiné aux atteintes du système nerveux
La maladie de Gaucher est une affection héréditaire rare liée à un déficit en glucocérébrosidase, une enzyme nécessaire à la dégradation de certaines molécules. Leur accumulation peut affecter notamment la rate, le foie, la moelle osseuse et les os. Dans sa forme de type 3, elle touche également le système nerveux central, avec des troubles possibles de la coordination, de l'équilibre et des capacités cognitives.
Les traitements enzymatiques substitutifs permettent de prendre en charge des manifestations non neurologiques, sans répondre de la même manière aux atteintes du système nerveux. Infilbray est un inhibiteur de la glucosylcéramide synthase, administré une fois par jour par voie orale. Il a été conçu pour franchir la barrière hémato-encéphalique et limiter l'accumulation des molécules impliquées dans la maladie. Son intérêt clinique a été évalué dans un essai comparatif, et pas seulement à partir de son mécanisme biologique.
Une supériorité statistique dans un essai de 43 patients
L'autorisation américaine repose sur l'étude de phase 3 LEAP2MONO, qui a réparti 43 personnes en deux groupes : 21 ont reçu le venglustat et 22 le traitement enzymatique substitutif par imiglucérase. Les participants avaient au moins 12 ans et avaient déjà obtenu une stabilisation des manifestations systémiques après au moins trois ans de traitement enzymatique. L'essai comparait notamment la fonction motrice et les capacités cognitives au bout de 52 semaines.
Sur le critère principal combinant les évaluations de l'ataxie et des fonctions cognitives, le venglustat a montré une supériorité statistiquement significative par rapport à l'imiglucérase (p = 0,0137), selon les résultats détaillés par Sanofi. Cette comparaison porte sur une population restreinte et déjà traitée ; elle ne permet pas d'affirmer que toutes les personnes atteintes de Gaucher de type 3 obtiendront le même bénéfice, ni que la maladie est guérie.
Le profil de sécurité mérite également une attention particulière. Dans l'étude, des diarrhées et des nausées ont chacune été rapportées chez 14 % des participants traités par Infilbray, contre respectivement 0 % et 5 % sous imiglucérase. La notice américaine comporte des mises en garde relatives aux idées et comportements suicidaires, à une opacification du cristallin chez les patients pédiatriques et à la toxicité pour l'embryon et le fœtus.
Une décision américaine, une évaluation encore en cours en Europe
Pour Sanofi, cette autorisation constitue une étape concrète dans le développement d'un médicament destiné à une pathologie très rare. Mais les parcours réglementaires restent distincts : la FDA a statué aux États-Unis, tandis que l'évaluation européenne du venglustat est toujours en cours. La décision américaine ne permet donc pas de considérer Infilbray comme déjà autorisé ou disponible pour les patients en France.
La phase ouverte de LEAP2MONO se poursuit, selon Sanofi. Les données à venir devront compléter les résultats de cette première comparaison, notamment sur la durée des effets et la tolérance du traitement. Pour les familles concernées, l'avancée réside aujourd'hui dans une nouvelle option reconnue aux États-Unis, et non dans une modification immédiate de la prise en charge française.